Agencias. La FDA dio a conocer que aprobó una versión genérica de un tratamiento preventivo del VIH que se administra mediante inyección dos veces al año, lo cual acerca este fármaco revolucionario al mercado en los países de bajos ingresos.

La aprobación fue anunciada por Dr. Reddy's Laboratories, farmacéutica india que fabrica la versión genérica del lenacapavir, y por Unitaid, iniciativa internacional para suministrar medicamentos en países de ingresos bajos y medios.

El tratamiento costará 40 dólares al año por paciente y estará disponible en 120 países, gracias a un acuerdo de precios anunciado en septiembre de 2025 entre Dr. Reddy's y Unitaid, el instituto africano de investigación sanitaria Wits RHI y la Iniciativa Clinton para el Acceso a la Salud (CHAI).

Este tratamiento de dos inyecciones anuales permite reducir en 99.9% el riesgo de transmisión del VIH, una pequeña revolución en el ámbito de los medicamentos conocidos como "profilaxis pre-exposición", o "PrEP". Otros tratamientos preventivos requieren la toma de un comprimido diario.

"Este es un momento de inmenso orgullo para todos nosotros en Dr. Reddy's. Desarrollar y fabricar un inyectable complejo de acción prolongada como el lenacapavir a un precio asequible requirió sólidas capacidades científicas y experiencia en fabricación para dar respuesta a una necesidad urgente de acceso", afirmó Deepak Sapra, director ejecutivo de Servicios Farmacéuticos de Dr. Reddy's Laboratories.

"La decisión de Unitaid de asumir riesgos desde el principio está contribuyendo a acortar el tiempo que transcurre entre un avance científico y el acceso real a los países", añadió Philippe Duneton, director ejecutivo de Unitaid.


Hoy también publicamos las siguientes notas y más...

EMA consolida la lista de medicamentos críticos

OMS aprueba ensayos clínicos de dos nuevas vacunas contra el ébola

Comunicado. El Reglamento de Medicamentos Críticos (también denominado Ley de Medicamentos Críticos) es una propuesta cuyo objetivo consiste en aumentar la disponibilidad y la seguridad del suministro en la Unión Europea (UE) de medicamentos esenciales, en particular los antibióticos, la insulina y los analgésicos.

La propuesta tiene por objeto hacer que el sistema sanitario europeo sea más resiliente y autosuficiente para resistir mejor los retos sanitarios mundiales que ponen el peligro el acceso a medicamentos esenciales, como pandemias, catástrofes naturales y perturbaciones de la cadena de suministro.

Las nuevas normas complementarían las propuestas de revisión de la normativa farmacéutica de la UE (el paquete legislativo sobre los medicamentos), que también contienen disposiciones sobre la gestión de la escasez y el suministro de medicamentos.

Según la EMA, un medicamento crítico se define por la gravedad de la enfermedad que trata y la disponibilidad de otro tipo de tratamientos. También se tienen en cuenta otros criterios, como el número de Estados miembros que lo consideran esencial.

Los medicamentos críticos son cruciales para el correcto funcionamiento de los sistemas sanitarios, en particular durante una crisis sanitaria. Su desabastecimiento podría generar graves riesgos para la salud, perturbaciones en los tratamientos o la pérdida de vidas humanas. Algunos ejemplos de medicamentos críticos son: los antibióticos, la insulina, los analgésicos, las vacunas y los que tratan enfermedades crónicas y agudas (por ejemplo, el cáncer, afecciones cardíacas, la diabetes).

En los últimos años, la UE ha hecho frente a importantes retos debido a la escasez de medicamentos vitales, lo que ha afectado a la prestación de asistencia sanitaria, ha aumentado la dependencia de proveedores externos y ha perturbado los sistemas sanitarios en momentos críticos, especialmente tras la pandemia de Covid-19.

El reglamento tiene por objeto mejorar la disponibilidad, la seguridad y la resiliencia de la cadena de suministro de medicamentos esenciales por los siguientes medios:

- Diversificando la cadena de suministro para reducir la dependencia de un número de proveedores limitado.

- Ofreciendo incentivos a la adquisición colaborativa a fin de ayudar a los Estados miembros a que compren medicamentos de manera más eficaz y reduciendo los costos.

- Impulsando la fabricación farmacéutica en la UE para velar por que los medicamentos críticos se produzcan en su territorio, reduciendo así la dependencia de terceros países.

Las nuevas normas también se referirían a los ingredientes farmacéuticos activos, los principales componentes utilizados en la producción de medicamentos críticos. Al mejorar la producción y adquisición de estos medicamentos dentro de la UE y diversificar las cadenas de suministro, con el Reglamento se pretende reducir la dependencia de proveedores externos, en particular de regiones de fuera de Europa.

Esto es especialmente importante para medicamentos como los antibióticos, que tienen cada vez más demanda debido a los crecientes retos sanitarios mundiales. Por ejemplo, en enero de 2023, la EMA alertó sobre la escasez de amoxicilina en varios Estados miembros.


Hoy también publicamos las siguientes notas y más...

Comunicado. La OMS aprobó ensayos clínicos para dos nuevas vacunas contra el ébola, en plena epidemia en África, donde ha matado a más de 5,300 personas. Se trata de inyectables experimentales diseñados específicamente para proteger contra la variante Bundibugyo, causante del actual brote de ébola en la República Democrática del Congo (RDC).

La recomendación de un grupo de expertos de la OMS, realizada sobre la base de los resultados de prueba preclínicas, considera a ChAdOx1, desarrollada por la Universidad de Oxford en colaboración con el Serum Institute of India, y mRNA-1469, de la farmacéutica estadounidense Moderna, vacunas que serán evaluadas por primera vez durante un brote de la enfermedad provocado por esta variante del virus.

"El hecho de que estas vacunas estén listas para entrar en ensayos clínicos demuestra el poder de la ciencia y de la colaboración", comentó Tedros Adhanom Ghebreyesus, director general de la OMS, y subrayó que, aunque las vacunas por sí solas no acabarán con el brote, podrían convertirse en una herramienta importante para controlarlo. Los ensayos ahora dependen de las autorizaciones de las entidades competentes en la RDC.

Cabe recordar que en octubre comenzó un ensayo utilizando Ervebo, una vacuna aprobada contra la cepa Zaire del ébola, la más corriente, pero no para la variante Bundibugyo, dijo Ghebreyesus. Si bien Ervebo ha demostrado su eficacia, no se tiene certeza de que ofrezca protección contra la cepa Bundibugyo. Por ello, Adhanom Ghebreyesus, es importante que se añada estas nuevas candidatas a los ensayos realizados en terreno.

Y agregó: "Las vacunas son herramientas poderosas, pero no son sustitutos de las medidas probadas que pueden salvar vidas ahora: atención temprana, rastreo de contactos, aislamiento, entierros seguros y dignos y compromiso de confianza con las comunidades".

La entidad agregó que los resultados del estudio de estas vacunas podrían estar listos a principios de 2027.


Hoy también publicamos las siguientes notas y más...

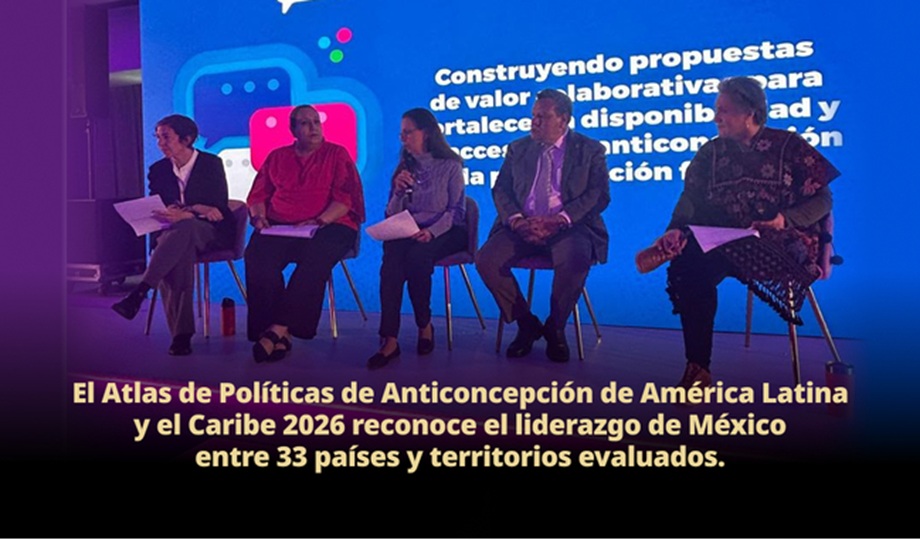
Comunicado. La Secretaría de Salud, a través del Centro Nacional de Equidad de Género, Salud Sexual y Reproductiva (CNEGSSR), impulsa políticas públicas para garantizar el ejercicio de los derechos sexuales y reproductivos. En este ámbito, México obtuvo una calificación de 95.6 por ciento en el Atlas de Políticas de Anticoncepción de América Latina y el Caribe 2026, elaborado por el Foro Parlamentario Europeo para los Derechos Sexuales y Reproductivos (EPF).

La evaluación considera 22 indicadores relacionados con políticas públicas, acceso y financiamiento. Entre los aspectos destacados de México se encuentran el reconocimiento legal de los derechos reproductivos, la actualización de la estrategia nacional de planificación familiar, la cobertura pública de métodos anticonceptivos y la disponibilidad de servicios dirigidos a adolescentes y jóvenes.

Los resultados se presentaron durante la tercera edición de los Diálogos por la Anticoncepción y la Planificación Familiar, encuentro que reunió a representantes de instituciones públicas, organismos internacionales, especialistas y organizaciones de la sociedad civil para intercambiar experiencias y promover la colaboración en materia de salud sexual y reproductiva.

Teresa Ramos, directora general del CNEGSSR, señaló que este resultado reconoce los avances del país en la construcción de políticas públicas de anticoncepción y planificación familiar, así como la importancia de continuar ampliando el acceso a servicios gratuitos, oportunos y de calidad, con especial atención a las personas que enfrentan mayores barreras de acceso.

Durante el encuentro también se destacó la necesidad de fortalecer la disponibilidad de métodos anticonceptivos, la capacitación del personal de salud y la coordinación interinstitucional, con el propósito de reducir las brechas sociales y territoriales en el acceso a estos servicios.

La Secretaría de Salud, mediante el CNEGSSR, refrenda su compromiso con las políticas de anticoncepción y planificación familiar que contribuyen a prevenir embarazos no intencionados, reducir el embarazo en adolescentes, favorecer la salud materna y garantizar el ejercicio informado de los derechos sexuales y reproductivos.


Hoy también publicamos las siguientes notas y más...

Comunicado. La FDA anunció el lanzamiento del Nexo para el Avance y la Innovación en Neurociencia (NAIN, por sus siglas en inglés), un nuevo programa de la agencia alineado con los esfuerzos de la Administración de Donald Trump para acelerar la innovación médica y ofrecer tratamientos revolucionarios. NAIN está diseñado para impulsar la ciencia, las herramientas y los enfoques regulatorios necesarios para respaldar el desarrollo de productos médicos para afecciones que afectan el cerebro y el sistema nervioso. La iniciativa inaugural de NAIN, el Acelerador para la Prevención del Alzheimer, se centrará en el desarrollo de productos médicos que ayuden a retrasar o prevenir la enfermedad de Alzheimer. Ambos esfuerzos respaldan la Ley Nacional del Proyecto Alzheimer (NAPA, por sus siglas en inglés), la hoja de ruta integral del gobierno federal para la acción coordinada en materia de Alzheimer y demencias relacionadas.

"El lanzamiento de NAIN refleja el compromiso de la FDA —en apoyo al impulso de la Administración Trump para transformar la innovación en la atención médica— de garantizar que nuestra ciencia regulatoria y la colaboración entre centros se mantengan al ritmo de los rápidos avances que se producen en la neurociencia. A través de NAIN y el Acelerador de Prevención del Alzheimer, estamos aplicando toda la experiencia de la FDA a uno de los desafíos de salud pública más urgentes de nuestro tiempo", dijo Kyle Diamantas, comisionado Interino de la FDA.

El desarrollo de productos médicos para indicaciones neurocientíficas conlleva complejos desafíos científicos y clínicos, como la comprensión limitada de la biología subyacente, la variabilidad en la presentación de la enfermedad y las dificultades para demostrar un beneficio clínico significativo, especialmente en afecciones que se desarrollan a lo largo de muchos años. Sin embargo, los avances en biomarcadores, tecnologías de salud digital y otras herramientas para el desarrollo de productos médicos ofrecen importantes oportunidades para abordar estos desafíos. 

NAIN reunirá la experiencia científica y regulatoria del Centro de Evaluación e Investigación de Medicamentos, el Centro de Evaluación e Investigación de Productos Biológicos y el Centro de Dispositivos y Salud Radiológica de la FDA para abordar cuestiones científicas y regulatorias que se benefician de una consideración coordinada en relación con medicamentos, productos biológicos y dispositivos. NAIN abarcará afecciones que afectan al cerebro y al sistema nervioso en general, incluidos los trastornos neurológicos y psiquiátricos, los trastornos por consumo de sustancias y el dolor. NAIN también fomentará una sólida colaboración con pacientes, la industria, el ámbito académico y otras partes interesadas para impulsar estos esfuerzos.

Como su primera iniciativa, NAIN lanza el Acelerador para la Prevención del Alzheimer. Esta iniciativa inaugural recopilará perspectivas de toda la FDA e involucrará a pacientes y cuidadores, investigadores, la industria, asociaciones público-privadas y otras agencias gubernamentales. La iniciativa explorará enfoques innovadores para impulsar los ensayos clínicos para la prevención de la enfermedad de Alzheimer y el desarrollo de fármacos de intervención temprana, con énfasis en las poblaciones de ensayo, los criterios de valoración apropiados para cada etapa y los enfoques basados ​​en la evidencia para demostrar la prevención o el retraso del deterioro cognitivo debido a la enfermedad de Alzheimer. 

La FDA lleva mucho tiempo comprometida con el desarrollo de productos médicos seguros y eficaces para tratar enfermedades y afecciones del cerebro y el sistema nervioso. A través de NAIN y el Acelerador de la Prevención del Alzheimer, la agencia está adoptando un enfoque proactivo y coordinado para acelerar el progreso, aunando su experiencia científica y regulatoria, involucrando a la comunidad de investigación y desarrollo en general y trabajando en conjunto con socios federales para hacer frente a la magnitud de este desafío de salud pública. 


Hoy también publicamos las siguientes notas y más...

Comunicado. Fresenius anunció la firma de un acuerdo de desarrollo exclusivo con WuXi Biologics, organización mundial enfocada en la investigación, el desarrollo y la fabricación por contrato. WuXi Biologics aporta una sólida capacidad de desarrollo y fabricación de productos biológicos a gran escala, una trayectoria comprobada en anticuerpos monoclonales y biespecíficos, así como en conjugados anticuerpo-fármaco, y una red global que abarca Europa, Estados Unidos, China y Singapur. Este acuerdo amplía y acelera significativamente la cartera de biosimilares de Fresenius, manteniendo la flexibilidad estratégica y una asignación de capital disciplinada. Proporciona acceso a una vía escalable para aumentar la cartera de 29 moléculas comercializadas y en desarrollo a un máximo de 66, alcanzando más de 370 mil mde en ventas basadas en el precio de lista del fabricante original, lo que extiende el crecimiento de Biopharma a largo plazo más allá de su objetivo para 2030.

El acuerdo otorga a Fresenius acceso exclusivo a hasta 37 candidatos a biosimilares identificados durante la próxima década, convirtiéndose en el mayor acuerdo de desarrollo anunciado hasta la fecha en la industria de los biosimilares. Los programas de desarrollo se seleccionarán y promoverán según los criterios de selección establecidos por Fresenius, basados ​​en el atractivo del mercado, el riesgo de desarrollo y la rentabilidad esperada. Fresenius ostentará los derechos exclusivos de comercialización global, incluidas las autorizaciones de comercialización, y la totalidad de los beneficios económicos de cada producto comercializado en virtud del acuerdo.

Michael Sen, director ejecutivo de Fresenius, declaró: “Estamos redoblando nuestra apuesta por el negocio biofarmacéutico. Con este acuerdo, accedemos a capacidades de desarrollo en un mercado donde la velocidad y la escala son fundamentales. Nos proporciona una forma disciplinada y escalable de triplicar potencialmente nuestra cartera, manteniendo la propiedad económica, el control estratégico y la flexibilidad para asignar capital a las oportunidades más prometedoras. Junto con la propiedad total de mAbxience, esto impulsa nuestro crecimiento en el sector biofarmacéutico mucho más allá de 2030”.

Se prevé que la cartera de productos de próxima generación abarque 13 áreas terapéuticas, incluyendo la expansión a neurología, nefrología y cardiología, al tiempo que refuerza la posición consolidada de Fresenius en oncología, inmunología y gastroenterología. Incluirá diversas tecnologías biológicas, como anticuerpos monoclonales y biespecíficos, conjugados anticuerpo-fármaco y proteínas de fusión. Se espera que el desarrollo inicial se centre en polatuzumab vedotin, un conjugado anticuerpo-fármaco para el tratamiento del linfoma difuso de células B grandes, y teprotumumab, un anticuerpo monoclonal para el tratamiento de la oftalmopatía tiroidea.

El acuerdo forma parte de una estrategia equilibrada de expansión de la cartera de productos mediante I+D interna, colaboración estratégica y concesión selectiva de licencias. Otorga a Fresenius acceso privilegiado al sector biotecnológico mundial, en constante evolución, y lo combina con su red global de fabricación y comercialización. Se prevé que las actividades de desarrollo se lleven a cabo utilizando la red global de WuXi Biologics. Tras la reciente adquisición de mAbxience, con sede en España, el acuerdo amplía significativamente el abanico de posibles candidatos a desarrollo para la plataforma de Fresenius, lo que permite una mayor generación de valor en toda la cadena de valor, desde el desarrollo hasta la fabricación y la comercialización.

Las previsiones de Fresenius para el ejercicio completo de 2026 se mantienen sin cambios, y la compañía confirma la ambición en el sector biofarmacéutico anunciada en diciembre de 2025 para 2030, que consiste en duplicar aproximadamente los ingresos del sector biofarmacéutico con respecto a 2025, con un margen EBIT de alrededor del 20%, en relación con la cartera actual de productos comercializados y en fases avanzadas de desarrollo. El acuerdo es complementario, ya que amplía las oportunidades más allá de 2030 y, como resultado, Fresenius prevé aumentar significativamente sus ambiciones a largo plazo en el sector biofarmacéutico.


Hoy también publicamos las siguientes notas y más...

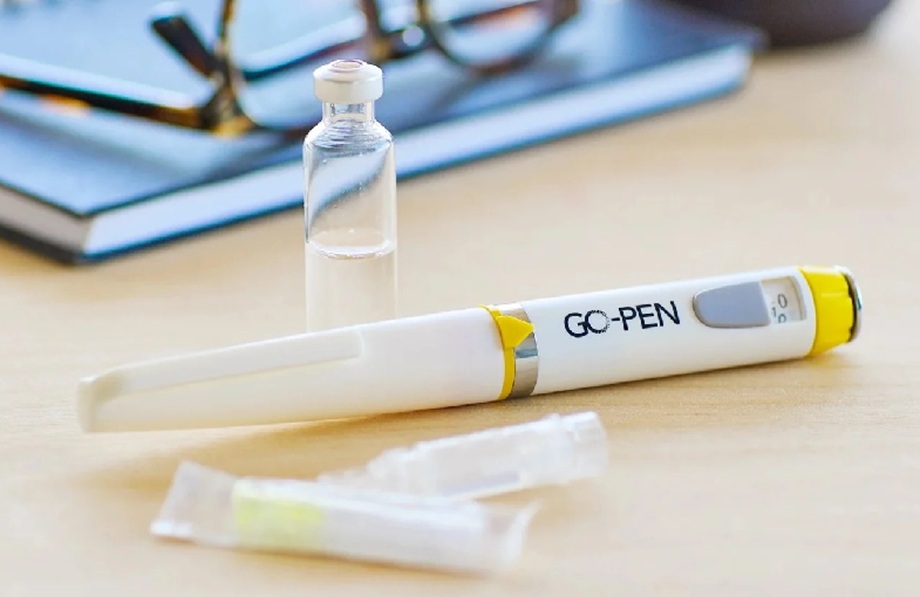
Comunicado. La Cofepris informó que otorgó el registro sanitario a GO-PEN, una pluma reutilizable para insulina desarrollada por la empresa danesa de tecnología médica GO-Pen ApS. El dispositivo está diseñado para ofrecer una alternativa a las jeringas convencionales a las personas que utilizan insulina en frasco. De acuerdo con la compañía, México será el primer mercado donde se lanzará comercialmente. Grupo LYBB será responsable de importar y distribuir el dispositivo como su distribuidor exclusivo en México.

“México representa una oportunidad importante para llevar nuestra tecnología a un nuevo mercado. Desarrollamos GO-PEN con la convicción de que la innovación en la administración de insulina también debe considerar el acceso, la facilidad de uso y las necesidades de las personas que aún dependen de las jeringas tradicionales. Creemos que toda persona con diabetes que utiliza insulina en frasco merece contar con una pluma. Obtener el registro sanitario es un paso clave hacia este objetivo”, señaló Ole Kjerkegaard Nielsen, director general y cofundador de GO-Pen.

De acuerdo con el Atlas de la Diabetes de la Federación Internacional de Diabetes, se estima que 13.6 millones de adultos de entre 20 y 79 años en México vivían con diabetes en 2024, incluidos los casos diagnosticados y no diagnosticados.

No todas las personas con diabetes necesitan insulina. Para quienes utilizan insulina en frasco, GO-PEN está diseñado para ampliar el acceso a la administración mediante pluma. Su reservorio, que llena el propio usuario, permite utilizar insulina de un frasco compatible en una pluma reutilizable, con un selector para elegir la dosis prescrita.

GO-PEN fue desarrollada por Ole Kjerkegaard Nielsen y Michael Ejstrup Hansen, cofundadores de GO-Pen ApS. Ambos combinaron su experiencia en la industria farmacéutica y en el desarrollo de dispositivos médicos para crear una tecnología que reúne las características de una pluma para insulina y la opción de utilizar insulina en frasco.

Nielsen, director general de la compañía, cuenta con amplia experiencia en la atención de la diabetes. Hansen, ingeniero mecánico, es coinventor de múltiples patentes de dispositivos para la administración de insulina.

Fundada en 2019, GO-Pen ApS se centra en las necesidades de las personas que utilizan insulina en frasco. Estimaciones internacionales refieren que más de 20 millones de personas en el mundo aún se inyectan insulina con jeringas. GO-PEN combina una unidad dosificadora reutilizable con un reservorio desechable que llena el propio usuario. Debe utilizarse únicamente con las formulaciones de insulina contempladas en el etiquetado local aplicable y de acuerdo con las indicaciones del médico tratante.

GO-PEN recibió la autorización 510(k) de la FDA el 24 de abril de 2025. En noviembre de 2025, la compañía anunció la obtención del marcado CE para el dispositivo como producto sanitario de clase IIb, conforme al Reglamento de Productos Sanitarios de la Unión Europea. El diseño reutilizable también permite sustituir el reservorio desechable y conservar la unidad dosificadora de la pluma.

De acuerdo con la compañía, una evaluación del ciclo de vida realizada con la Universidad Técnica de Dinamarca encontró una huella de carbono 73% menor que la de las jeringas de un solo uso de 1.0 mL, para un total de 1,460 inyecciones, equivalente a cuatro inyecciones diarias durante un año en Dinamarca. El resultado depende de los supuestos del estudio y de las prácticas de uso locales.


Hoy también publicamos las siguientes notas y más...

México registra más de 11 mil casos nuevos de cáncer de tiroides, principalmente en mujeres

Laboratorio peruano Elifarma ingresa al mercado cardiometabólico

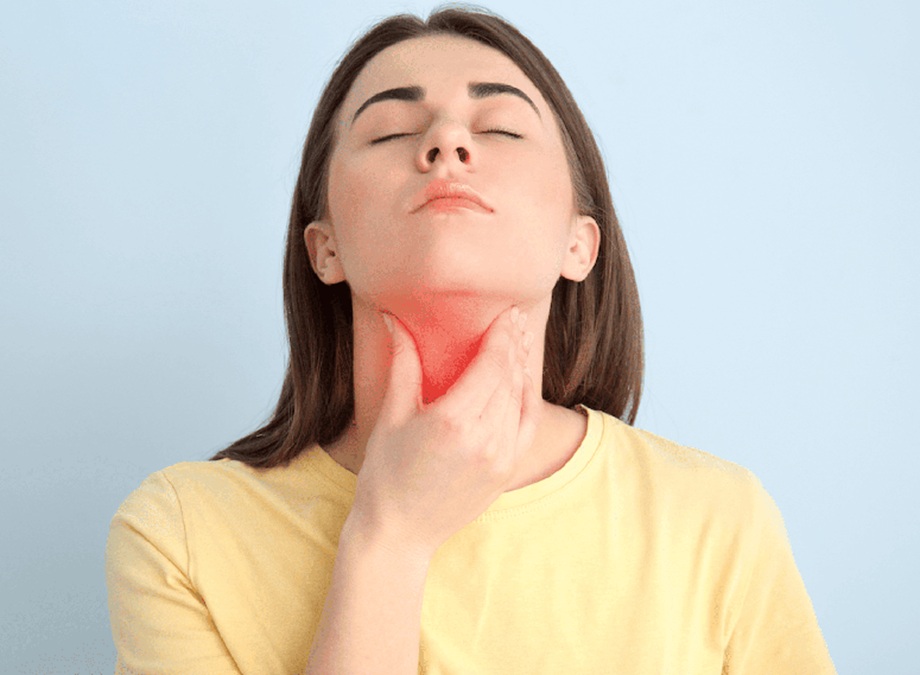
Comunicado. En México, el cáncer de tiroides se ubica entre las tres a cinco neoplasias más frecuentes en la población general y representa el tumor endocrino maligno más común, con más de 11 mil casos nuevos anuales según datos del Instituto Nacional de Cancerología (INCan). Sin embargo, su impacto tiene un rostro predominantemente femenino: afecta a entre tres y cuatro mujeres por cada hombre y, en mexicanas de 30 a 55 años, se consolida como el tercer cáncer más diagnosticado, solo por detrás del de mama y el cervicouterino.

A pesar de esta incidencia, Sigfrido Miracle López, médico endocrinólogo, subrayó que la detección de una alteración en el cuello no debe asumirse de inmediato como un diagnóstico oncológico: “Un nódulo tiroideo merece una evaluación adecuada, pero encontrarlo no significa tener cáncer. La mayoría son benignos. Nuestro objetivo es identificar los hallazgos que requieren atención y elegir el manejo más conveniente para cada persona”.

La tiroides es una glándula situada en la parte anterior del cuello. Sus hormonas participan en la regulación del metabolismo, la temperatura corporal y el funcionamiento de diversos órganos. El hipotiroidismo y el hipertiroidismo describen alteraciones de su función; los nódulos son alteraciones de su estructura. Muchos nódulos, incluidos algunos malignos, se presentan con niveles normales de hormonas tiroideas. Por ello, los análisis de función tiroidea por sí solos no descartan cáncer.

Entre los antecedentes relevantes se encuentran la exposición a radiación ionizante en cabeza y cuello, especialmente durante la infancia, y ciertos antecedentes familiares o síndromes hereditarios. La obesidad también se ha asociado con mayor incidencia en estudios prospectivos. Estos factores no determinan que una persona desarrollará cáncer y deben interpretarse dentro de una evaluación individual.

La tiroiditis de Hashimoto es una enfermedad autoinmune que puede producir hipotiroidismo. Algunos estudios en pacientes evaluados por nódulos han encontrado una asociación con cáncer tiroideo. Sin embargo, esta evidencia no demuestra que Hashimoto cause cáncer ni permite afirmar que el hipotiroidismo, cualquiera que sea su origen, incremente de forma general el riesgo. Tener Hashimoto no equivale a un diagnóstico de cáncer ni justifica por sí solo una biopsia.

El pronóstico depende del tipo de cáncer, su extensión y las características de cada paciente. Muchos carcinomas diferenciados, especialmente cuando están localizados, tienen un pronóstico favorable. Una cifra única de supervivencia puede ocultar diferencias importantes entre pacientes y tipos de tumor.

“El tratamiento debe elegirse según el riesgo y las preferencias informadas del paciente. La cirugía es necesaria en muchos casos, pero algunos carcinomas papilares muy pequeños y de bajo riesgo pueden manejarse mediante vigilancia activa en centros con experiencia, siempre que cumplan criterios específicos y exista seguimiento confiable”, señaló Miracle López.


Hoy también publicamos las siguientes notas y más...

Cofepris otorga registro sanitario a pluma danesa para insulina

Laboratorio peruano Elifarma ingresa al mercado cardiometabólico

Agencias. Laboratorios Elifarma, compañía peruana con más de 40 años de trayectoria, anunció una nueva etapa en su estrategia empresarial con la incorporación de un portafolio cardiometabólico. Con este movimiento, la farmacéutica amplía su alcance hacia la salud adulta y suma el abordaje de enfermedades crónicas a una trayectoria históricamente vinculada con la pediatría y las enfermedades respiratorias.

“Durante 40 años nos hemos enfocado principalmente en el mercado pediátrico y en las enfermedades respiratorias. Hoy estamos dando el salto hacia una nueva etapa de crecimiento, con nuestra internacionalización y el ingreso al segmento de enfermedades crónicas”, señaló Santiago Cerna, gerente general de Elifarma.

Como primer paso, la compañía introdujo en agosto nueve presentaciones agrupadas en cuatro marcas, dentro de las categorías de hipertensión, diabetes e insuficiencia cardíaca. Para la etapa de lanzamiento y el primer año de operación, la empresa estima una inversión cercana a 700 mil dólares.

“En 2021 analizamos la prevalencia de enfermedades en el país y quedaba claro que la pirámide poblacional se estaba invirtiendo”, explicó Cerna. De acuerdo con el INEI, las personas de 60 años a más representan 14.3% de la población en 2026. A ello se suma la carga de enfermedades crónicas: más de 2.8 millones de personas viven con diabetes y entre siete y ocho millones con hipertensión, según el Ministerio de Salud.

El portafolio incorpora productos con estudios de bioequivalencia, documentación técnica y certificados de análisis del fabricante. Además, antes de su comercialización, cada lote pasa además por una verificación en la planta de Elifarma, certificada en BPM, BPL e ISO. Según precisa el gerente general de la compañía, su modelo operativo permite que las nuevas alternativas se ofrezcan a precios de hasta 30% por debajo de la principal referencia de la categoría.

Como referencia del mercado privado peruano, entre 2020 y 2024, los medicamentos de referencia para la diabetes tipo I alcanzaron una facturación acumulada de 133.2 millones de soles peruano, según DIGEMID. Por su parte, las categorías terapéuticas en las que participará el portafolio inicial de Elifarma, que incluye tratamientos para la hipertensión, la diabetes y la insuficiencia cardíaca, representan un mercado estimado de cerca de 25 millones de dólares anuales, según cifras de la compañía.

El ingreso al segmento cardiometabólico se apoya en la cobertura comercial que la compañía mantiene en distintas zonas del país.

“También estamos llegando a la costa norte, principalmente a Piura y La Libertad. Conforme nos vayamos consolidando, iremos ingresando a otros departamentos, priorizando los lugares donde exista una mayor prevalencia de estas enfermedades”, agregó el gerente general de Elifarma. Esta estructura permitirá respaldar el desarrollo gradual de la nueva línea cardiometabólica.

La diversificación del portafolio avanza en paralelo con el fortalecimiento de la presencia regional de la compañía. Este año, Elifarma inició operaciones en Bolivia como primer paso de su expansión internacional en Latinoamérica. La empresa llega de la mano de Gutiérrez & Cía., distribuidora boliviana con 90 años de trayectoria encargada de la logística y la distribución en ese país.

"El portafolio inicial comprende cinco productos pediátricos bajo prescripción médica y proyectamos elevar la oferta a 10 productos a septiembre de este año. Bolivia representa la puerta de entrada a la región por ser un mercado con una alta necesidad de medicamentos pediátricos de calidad, buen sabor y precio accesible. Este ingreso es el resultado de tres años de preparación que incluyeron registros de marca y la obtención de autorizaciones sanitarias", señaló Cerna.


Hoy también publicamos las siguientes notas y más...

México registra más de 11 mil casos nuevos de cáncer de tiroides, principalmente en mujeres

Consolidan alianza en México para transformar la atención de la salud visual
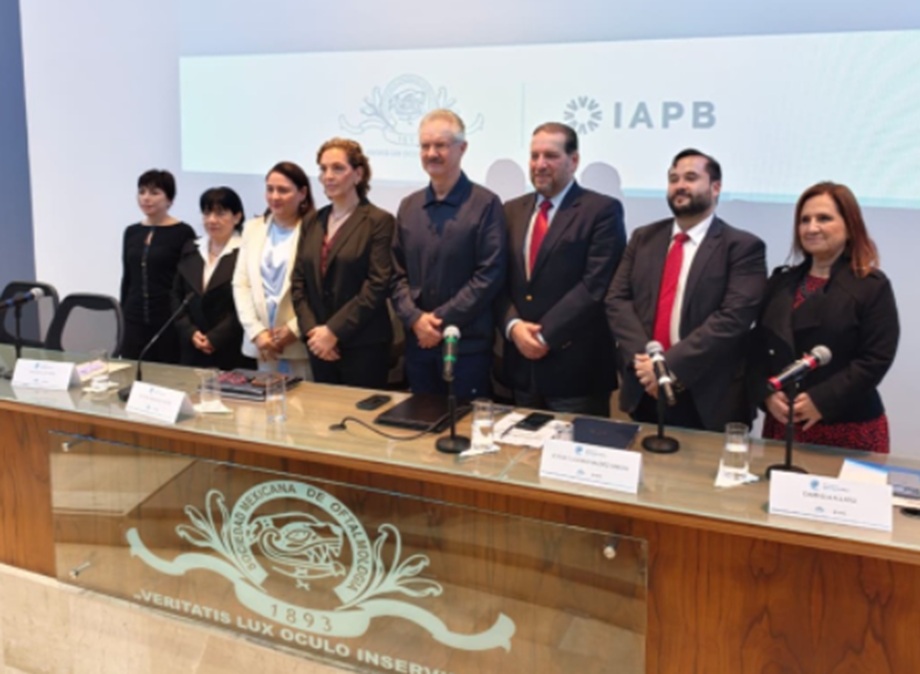
Comunicado. Con el objetivo de convertir el diagnóstico de la salud visual en acciones concretas que permitan mejorar la atención de millones de mexicanos, la Sociedad Mexicana de Oftalmología, Colegio Nacional (SMOCN) y la Agencia Internacional para la Prevención de la Ceguera (IAPB) formalizaron la Alianza para la Salud Visual en México, una iniciativa que busca colocar la salud visual entre las prioridades del sistema nacional de salud e impulsar políticas públicas que garanticen servicios de prevención, detección temprana y tratamiento oportuno.

Valeria Sánchez Huerta, presidenta regional para América Latina de la IAPB, destacó: “La evidencia ya nos ha mostrado la dimensión del problema. Ahora el desafío es transformar ese conocimiento en decisiones, recursos y servicios que lleguen a quienes más los necesitan. La Alianza para la Salud Visual en México representa un esfuerzo para articular capacidades y construir soluciones sostenibles que permitan prevenir la pérdida de visión evitable y mejorar la calidad de vida de la población”.

Por su parte, David Lozano Rechy, presidente de la SMOCN, señaló que el acuerdo marca el inicio de una etapa de colaboración entre la comunidad médica y los distintos actores del sector salud. “México ya cuenta con un diagnóstico que evidencia la magnitud de los retos en salud visual. Lo que necesitamos ahora es actuar. Esta alianza nos permitirá impulsar una agenda común para fortalecer la atención desde el primer nivel, ampliar el acceso a servicios especializados y promover políticas públicas que respondan a las necesidades reales de los pacientes”.

La Agenda por la Salud Visual 2027–2030 contempla cinco ejes estratégicos: fortalecer la rectoría y gobernanza intersectorial; impulsar mecanismos de financiamiento explícito; desarrollar redes integradas de servicios de salud visual; fortalecer la formación y capacitación de recursos humanos, y fomentar la investigación clínica y científica.

Entre las acciones propuestas destacan la detección temprana de problemas visuales en escuelas y unidades de primer contacto, la mejora en la atención de cataratas y retinopatía diabética, el acceso a lentes de prescripción y el uso de tecnologías como inteligencia artificial y telemedicina.

Sánchez comentó que “16 millones de personas en México viven con pérdida de visión, equivalentes al 12.1% de la población, de las cuales 540 mil presentan ceguera. El problema afecta especialmente a mujeres, quienes representan el 55% de los casos, y a personas mayores de 50 años, que concentran siete de cada diez casos”. Uno de los desafíos más importantes es la disponibilidad de personal especializado: México cuenta con apenas 0.32 oftalmólogos certificados y 0.52 optometristas titulados por cada 10 mil habitantes, situación que se agrava por la concentración de infraestructura médica en determinadas regiones del país.


Hoy también publicamos las siguientes notas y más...

Laboratorio peruano Elifarma ingresa al mercado cardiometabólico

Cáncer de mama: el diagnóstico definitivo que cambia historias

Comunicado. Adriana García, coordinadora de Soporte Clínico de Intervencionismo Periférico en Becton Dickinson (BD) México, indicó que, frente al desafío del cáncer de mama en México, la evolución clínica exige dejar atrás el quirófano innecesario y consolidar la precisión diagnóstica como la verdadera prioridad médica.

De acuerdo con datos preliminares del INEGI, en 2025 este padecimiento cobró 8,125 vidas en México. Detrás de esta cifra se encuentra un proceso médico crítico donde la certidumbre diagnóstica es el punto de partida para definir el tratamiento adecuado.

Precisión y mínima invasión: el estándar clínico actual

Durante años, la respuesta ante una lesión sospechosa se tradujo sistemáticamente en la biopsia quirúrgica escisional. Esto implicaba someter a la paciente a anestesia general, incisiones amplias y periodos prolongados de recuperación. Hoy, la innovación permite transitar hacia procedimientos mínimamente invasivos que priorizan la exactitud patológica sin el desgaste de un quirófano.

La Biopsia Asistida al Vacío (BAV) representa este cambio de paradigma. La evolución técnica de esta disciplina ha permitido el desarrollo de consolas y dispositivos de alta precisión -como la plataforma EnCor Enspire desarrollada por BD, los cuales hacen posible recolectar tejido bajo anestesia local de forma continua y ambulatoria.

Mediante guías de imagen como ultrasonido, estereotaxia (técnica que permite localizar lesiones con precisión mediante imágenes médicas) o resonancia magnética, el procedimiento dura entre 20 y 30 minutos (extendiéndose hasta 60 en lesiones de hasta 5 centímetros). Todo se realiza a través de una incisión de apenas 2 a 3 milímetros que no requiere suturas y deja una marca prácticamente imperceptible.

El valor diferencial de la BAV radica en su capacidad para abordar masas pequeñas (menores de 5 milímetros) y microcalcificaciones complejas en una sola punción, e incluso permite la escisión completa de ciertas lesiones benignas sin pasar por una sala de operaciones.

“En BD, nuestro compromiso es respaldar al cuerpo médico con tecnología que aporte el máximo rigor técnico y mayor seguridad a las pacientes. Consolidar diagnósticos certeros y menos invasivos es indispensable para transformar el panorama de la salud mamaria en nuestro país”, finalizó García.


Hoy también publicamos las siguientes notas y más...

Consolidan alianza en México para transformar la atención de la salud visual
En México, solo 33% de personas con diabetes tienen controlada la enfermedad

Cargar más

Noticias